先看几组同框的公开数据:
同样是小分子,有人倒在 IC₅₀ 最漂亮的时候,有人靠"不够漂亮但更干净"的分子封了神。小分子 FIC/Me-better 的本质,不是"打中靶点",而是一场关于"理化性质、选择性、种属外推"的系统工程。
这是FIC/Me-better项目的第一道陷阱——把"活性高"误当作"能成"。
先看四家大药企的终止原因分布(小分子为主):
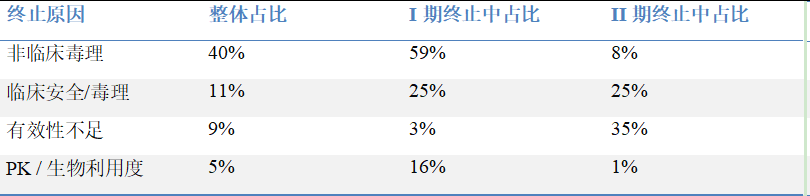
注意两个反直觉点:
在I期,PK/生物利用度是仅次于毒理的第二大杀手——很多分子不是杀不死细胞,是根本到不了该到的地方、或到得不够久。
有效性问题在II期才集中爆发——早期体外再漂亮,到了患者身上靶点生物学、耐药、肿瘤异质性一上来,IC₅₀ 救不了场。
真正的"成药性"是一组物理化学约束,不是一个数。
关键认知:FIC/Me-better的竞争,几乎从来不是"谁更potent",而是"谁在维持活性的同时,把理化性质压在可成药区间"。 奥希替尼不是最有效的EGFR TKI,但它是第三代里唯一同时做到 T790M 选择性+CNS 渗透(低外排)+ sparing野生型EGFR的分子——这才是它封神的设计逻辑,而不是 IC₅₀ 数值。
前沿照妖镜:PROTAC把"能成"的门槛摆上了台面,靶向蛋白降解剂(PROTAC)是当下 FIC 最热的方向,也最直观地展示了"活性 ≠ 成药":
多数 PROTAC 分子量>900 Da、极性表面积大,普遍违反Lipinski 规则,导致膜通透差、口服生物利用度低、清除快。
ARV-110临床半衰期仅约3.6 小时,需 420mg每日一次才能维持暴露。
ARV-471在ESR1突变人群中将PFS从 2.1个月延长到5.0个月,并推进至获批——它的成功不只靠"能降解",更靠暴露量、生物标志物定义人群、给药可行性。
♣自检问题1:你的苗头/先导化合物的 cLogP、MW、RotB、PSA,落在"黄金三角"里了吗?还是你只向决策会报了一个 IC₅₀?
第二个陷阱:以为打中靶酶就万事大吉,忽略了脱靶才是临床毒性的主战场。
教科书级案例:伊布替尼→泽布替尼
伊布替尼是首个共价 BTK 抑制剂(FIC),丙烯酰胺弹头不可逆结合 BTK 的Cys481。但它不是只打BTK——同为含半胱氨酸 ATP 口袋的激酶也会被它"顺手"抑制。
这些脱靶不是无害的:
房颤/房扑:与脱靶抑制 TEC、以及心肌细胞中 PI3K-Akt 通路受扰相关。
出血:脱靶抑制 Tec 家族激酶(参与血小板信号)。
泽布替尼(Zanubrutinib)是典型的结构引导Me-better:通过构象控制与弹头取向优化,在维持强效 BTK占有的同时,显著降低对Tec/EGFR/ITK/Src家族的脱靶抑制。
一个"更干净"的分子,既赢了疗效优效性,又赢了安全性——这就是Me-better的溢价。
♣自检问题2:你的分子做过激酶选择性 panel 和 hERG/离子通道安全药理了吗?还是只在靶酶上有一个漂亮数值?
第三个也最容易被工业界客户低估的陷阱:用啮齿类数据外推人体 PK/毒理。很多化合物在人体内强烈诱导CYP3A4(通过人源孕烷X受 PXR),但在小鼠、大鼠中不诱导——因为 PXR存在显著种属差异,人的PXR配体谱与啮齿类不同。后果是:啮齿类测得的低清除率严重低估人体清除率,据此推算的首次人体(FIH)剂量会出现系统性偏差。
正解:做多物种PK(至少覆盖小鼠、大鼠、犬/猴),并用人源化PXR模型或体外人肝细胞评估CYP3A4诱导风险,而不是只看小鼠半衰期。
高蛋白结合意味着真正起作用的游离药物浓度很低,需要更高总剂量来维持疗效暴露。碱性胺类多结合α1-酸性糖蛋白(AGP),酸性分子多结合白蛋白——总浓度相同,游离浓度可能差一个数量级。只看总暴露会误导靶点occupancy判断。
大环内酯类、部分TKI会对CYP产生"自杀性"抑制(TDI),引发严重药物相互作用(DDI)。这类风险必须在人肝微粒体中评估,大鼠酶系不能外推。别忘了,动物只能复现约一半的人体毒性。
如前所述,动物对已知人体肝毒性的复现率仅约40–50%。这意味着没有任何"动物过了"能替代临床前安全药理、遗传毒性(Ames / 微核)和GLP毒理——这些是非临床安全性的底线,不是可选项。
♣自检问题3:你的PK在几个种属做过?血浆/代谢稳定性跨了人、猴、鼠吗?人PXR/CAR诱导评估做了吗?还是只靠小鼠一支曲线就推到了IND?
小分子FIC/Me-better,不是一个"靶点+苗头+优化"的加法题,而是一个乘法题:理化性质、选择性、种属外推,任何一项趋近于零,整体就趋近于零。
真正的分水岭不在分子设计概念,而在评价能力——你有没有在同一套体系里,同时看到类药规则、激酶选择性panel、hERG、人PXR诱导、多物种PK与游离暴露这几条曲线;有没有在苗头阶段就把脱靶和种属风险压下去,而不是等到II期有效性或临床安全出了问题再回头。
MD Pharma在小分子早期研发中提供的,正是这条"靶点验证→苗头/先导优化(ADME 驱动)→多物种 DMPK→早期毒理→IND申报"的一体化证据链:靶点可成药性评估、体外药理与选择性panel、hERG/离子通道安全药理、CYP抑制与TDI、多物种PK与暴露量分析,以及面向IND的GLP毒理整合。
如果您手上有一套先导化合物的DMPK+选择性+ hERG数据但不确定怎么解读、或想对照上面的五层清单做一次差距分析,可以把数据发过来,我们先做一次方法学评估,看看你的分子目前卡在五层清单的哪一层。
北京迈迪智药科技有限公司(MD Pharma)是一家聚焦生物医药与医疗器械行业的研发服务企业,试验基地面积3.3万余平方米。
MD Pharma围绕“源头创新—产品孵化—产业化—商业化”构建药械研发赋能体系,整合药物发现、药学研究、临床前CRO、及医疗器械安全性评价等能力,为创新药企、科研机构及AI制药企业提供从早期发现、成药性评价到IND申报的一站式研发服务。
依托专业研发团队和综合实验平台,MD Pharma帮助客户分散新药研发资金投入与项目风险,降低研发成本、缩短研发周期,推动候选药物及创新医疗器械从实验室研究走向临床申报和产业化。
MD Pharma采用7×24小时工作模式,项目进展实时同步、实验数据真实完整,可满足客户对研发效率、过程透明和数据质量的要求。
针对AI制药项目,MD Pharma定位为连接算法预测与生物验证的“湿实验验证中枢”。AI智药企业可利用人工智能高效完成靶点发现、分子设计、虚拟筛选和成药性预测,但候选靶点与候选分子最终仍需进入细胞、动物、组织样本等真实场景,完成活性、选择性、药效、药代和安全性验证。
MD Pharma可将AI输出的靶点和分子转化为标准化、可追溯的实验数据,并反馈至模型训练与分子优化流程,形成“AI预测—实验验证—数据回传—模型迭代”的研发闭环,帮助客户减少无效分子进入高成本研发阶段。
【核心验证服务】
AI靶点发现与验证:开展基因表达分析、蛋白互作、信号通路、细胞功能及疾病模型研究,验证AI预测靶点与疾病表型之间的相关性和因果关系。
AI候选分子初筛:提供细胞活性与细胞毒性评价、靶点结合及作用机制研究、选择性分析、浓度依赖性和初步量效关系评价,以及体外代谢稳定性和初步成药性评价。
药效学评价:建立或提供肿瘤、免疫、神经、代谢、心血管等疾病相关细胞模型及小动物模型,开展体内外药效、作用机制和剂量—疗效关系评价。
药代动力学与安全性评价:开展药代动力学、组织分布、代谢及non-GLP安全性评价,为候选分子进入正式毒理研究或IND申报提供数据支持。
AI模型迭代与研发决策:对细胞、动物、病理及药代动力学数据进行结构化整理,帮助客户识别模型预测偏差、优化分子筛选规则,并判断项目应继续推进、结构调整还是及时终止。
MD Pharma致力于成为AI制药企业可信赖的湿实验验证与临床前研发合作伙伴,以真实生物系统检验AI预测,以标准化实验数据推动候选药物快速进入下一研发阶段。


